

Yalantis bietet umfassende Entwicklungsdienstleistungen für Medizinprodukte der Klassen II und III an, Durch die Kombination von Hardware-Design, Firmware-Entwicklung und Cloud-Software unter einem ISO-13485-zertifizierten QMS verkürzen wir die Markteinführungszeit von der Leiterplatten-Layout-Erstellung bis zur FDA-Einreichung um 6 Monate und senken die Kosten nach der Markteinführung um 30%.
15+
Jahre Erfahrung
im Gesundheitswesen
90%
Erster Versuch
Zustimmungsrate
25+
FDA & CE
Genehmigungen
60+
Branchenexperten
13485
ISO
Zertifiziertes QM-System
Echte Projekte. Echte Ergebnisse.
Diese Projekte zeigen, wie unsere Dienstleistungen im Bereich der Medizintechnik aussehen
in der Praxis jeweils mit einem anderen Gerät, einem anderen Problem und anderen regulatorischen Anforderungen. Was gleich blieb, war der Ansatz: erst den klinischen Kontext verstehen, dann etwas entwickeln, das in der realen Welt funktioniert.

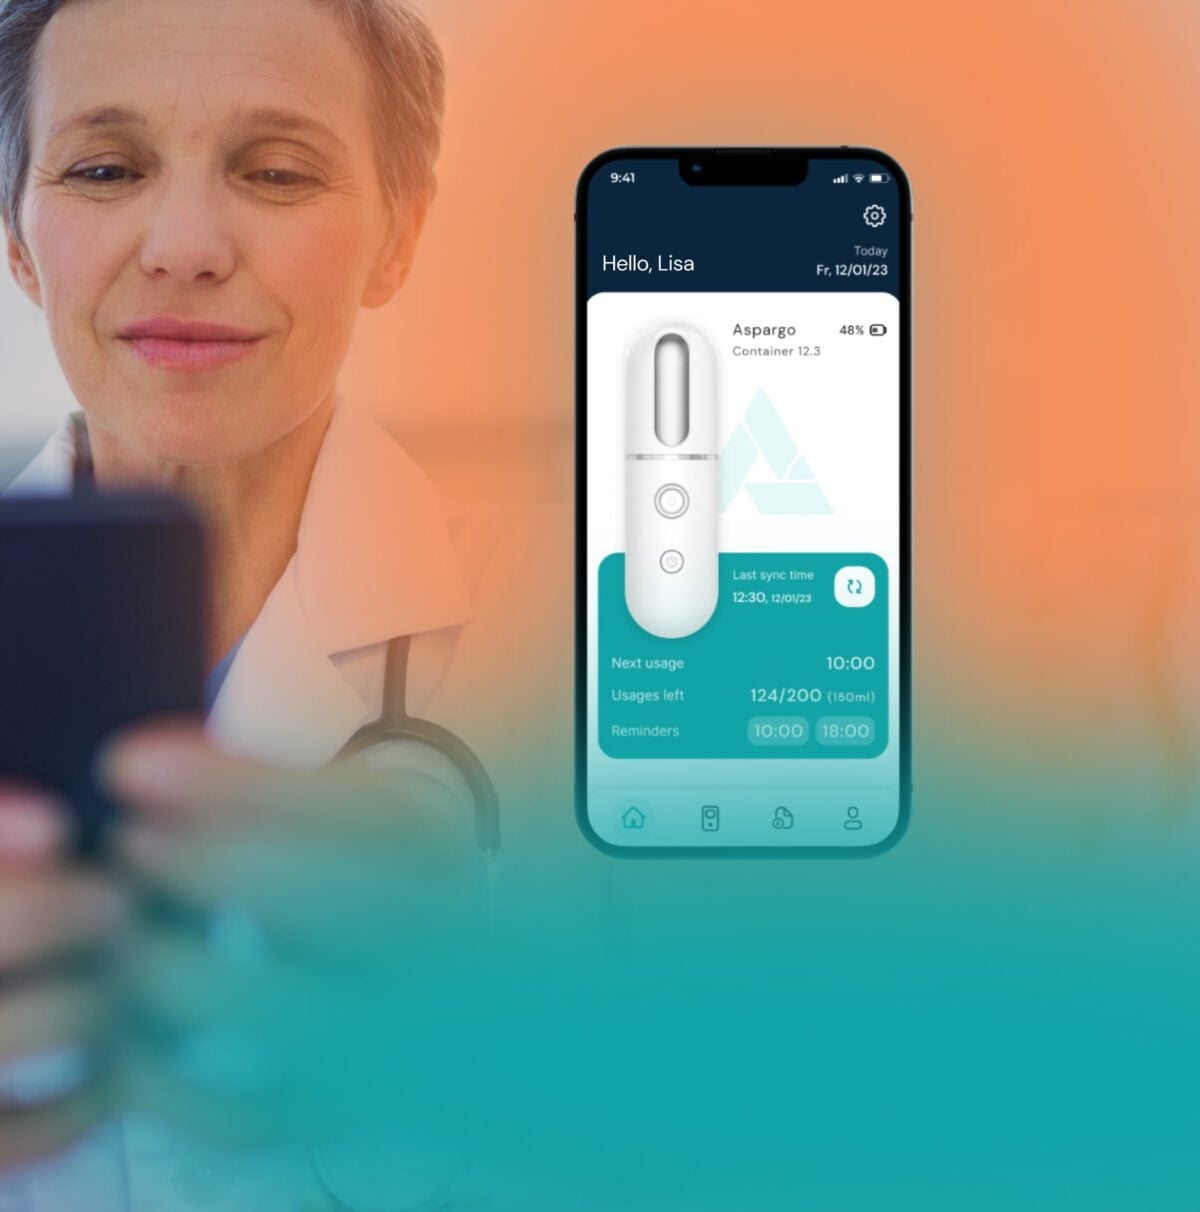
End-to-End-Entwicklungsdienstleistungen für Medizinprodukte
Die meisten Unternehmen verteilen ihre Geräteentwicklung auf drei oder vier Anbieter. Wir behalten alles unter einem Dach, vom Platinenlayout bis zur FDA-Zulassung, wobei Engineering-Teams in Europa in den USA und der EU liefern.
Entwicklung von Medizinprodukten und Hardware-Engineering
- Industriedesign und Gehäuseentwicklung, zugeschnitten auf den klinischen Einsatz, einschließlich der Ergonomie (Human Factors Engineering)
- Beratung zu Schaltungsdesign und elektrischer Architektur
- Rapid Prototyping und Funktionstests von medizinischen Geräten
- Leiterplattendesign gemäß medizinischen Anforderungen
- Komponentenauswahl unter Berücksichtigung von Regulierungs- und Zertifizierungsanforderungen
- Erstellung einer vollständigen Hardwaredokumentation
Entwicklung von Medizinprodukt-Firmware
- Entwicklung sicherer eingebetteter Systeme (Rust, C/C++, MISRA C)
- BSP- (Board Support Package) und Treiberentwicklung
- RTOS-Integration und -Konfiguration
- Implementierung von Konnektivität mit geringem Stromverbrauch (BLE, Wi-Fi)
- Einrichtung eines sicheren Bootloaders und OTA-Mechanismus
Entwicklung von Medizinproduktesoftware
- Mobile Anwendungen zur Geräteverwaltung
- Entwicklung eingebetteter Anwendungen zur Gerätesteuerung und Datenerfassung
- Entwicklung und Design von SaMD-Modulen
Cloud-Plattformen & Integrationen
- Skalierbare Cloud-Plattformen für Echtzeit-Datenverarbeitung
- EHR/EMR-Integration (HL7, FHIR, DICOM, TEFCA)
- Flottenmanagement und Remote-Bereitstellung
- HIPAA-konforme Backend-Architektur
KI- & TinyML-Integration
- Entwicklung von TinyML-Modellen zur On-Device-Datenverarbeitung ohne Internetabhängigkeit
- KI-Algorithmen-Engineering für Diagnostik und Vorhersage basierend auf Sensoreingaben
- Optimierung von Modellen für maschinelles Lernen für Hardware mit begrenzten Ressourcen
- KI-Komponenten, die den Richtlinien der FDA zu KI-fähigen Gerätenetzwerksoftwarefunktionen entsprechen, einschließlich PCCP
- Lebenszyklusmanagement: Kontinuierliches Lernen, Validierung und Überwachung von KI-Modulen
SaMD-Entwicklung & Beratung
- Regulatorische Strategie und SaMD-Risikoklassifizierung (Klasse I/IIa/IIb/III)
- IEC 62304-konforme Architektur und FDA-gerechte Software-Rückverfolgbarkeit
- Entwicklung klinischer KI-Modelle mit FDA-KI/ML-Konformität
- Algorithmusvalidierung, Minderung von Verzerrungen und Ausrichtung auf den PCCP (Predetermined Change Control Plan) der FDA
- App-Design für Patienten und Ärzte für diagnostische, überwachende und therapeutische SaMD mit WCAG 2.2-Barrierefreiheit
- Cybersecurity-by-Design gemäß IEC 81001-5-1
Unterstützung bei Zertifizierung und Compliance
Wir planen die Zertifizierung bereits beim ersten Sprint, nicht am Ende. Alle Entwicklungsarbeiten erfolgen nach dem ISO 13485-zertifizierten Qualitätsmanagementsystem, und jedes Hardware-, Firmware- und Software-Paket wird mit den Dokumenten versehen, die ein FDA-Beurteilter oder eine Notifizierte Stelle erwarten. Wir entwerfen, dokumentieren und testen Ihr Gerät unter anderem gegen:
- Regelungen: FDA 21 CFR 820 (QMSR), FDA 21 CFR Teil 11, FDA-Sicherheitsanforderungen vor dem Markteintritt (Abschnitt 524B), EU MDR 2017/745, EU IVDR 2017/746, UK MDR 2002 (UKCA), MDSAP
- Risiko, Benutzerfreundlichkeit und Software: ISO 14971, IEC 62366-1, IEC 62304, IEC 82304-1
- Elektrische Sicherheit, EMV und Funktechnik: IEC 60601-1, IEC 60601-1-2, IEC 60529, FCC Part 15, EU RED, RoHS
- Cybersicherheit und Datenschutz: IEC 81001-5-1, MDCG 2019-16, HIPAA/HITECH, DSGVO
- Interoperabilität: HL7, FHIR
Was wir tun:
- Regulatorische Strategie, Geräteklassifizierung und Zertifizierungskalender (FDA, EU MDR/IVDR, UKCA, MDSAP)
- Designkontrollen gemäß ISO 13485 Abschnitt 7.3 und FDA QMSR, mit Rückverfolgbarkeit von Anforderungen über Risiken bis hin zu Tests
- Design- und Entwicklungsdatei (DHF), die während des gesamten Produktlebenszyklus erstellt und gepflegt wird
- Risikomanagementdatei (ISO 14971) und Usability-Engineeringdatei (IEC 62366-1)
- Design-Verifizierung und -validierung sowie Vor-Compliance-Tests gemäß IEC 60601-1 und IEC 60601-1-2 vor der formalen Labortests
- Cybersecurity-Dokumentation: Bedrohungsmodell, SBOM, Sicherheitsrisikobewertung, Penetrationstests
- Technische Dokumentation für 510(k), De Novo, PMA und EU MDR/IVDR; Unterstützung bei Fragen an die FDA und die Notifizierungsstelle
- Unterstützung klinischer Studien und Schulungen zur Compliance
- Nach Markteinführung: Auswirkungen von Änderungen bewerten, Software-Updates bereitstellen und die regulatorische Überwachung verbessern
- EU-Cyberresilienz-Gesetzes-Bereitschaft für vernetzte Produkte außerhalb des MDR/IVDR-Anwendungsbereichs (Wellness-Wearables, Zubehör, Krankenhaus-IoT)
Fertigungsunterstützung
- Design für die Fertigung und Unterstützung bei der Fertigungsübertragung an Auftragsfertiger
- Lebenszyklusstrategie für Gerätekomponenten (Management der Abnutzung)
- Koordination von Pilotserien und Kleinserienproduktion
- Fehlersuche bei Produktionsherausforderungen und Ausbeuteproblemen
- Fortlaufende Unterstützung bei FertigungsAudits und Compliance-Aktualisierungen
Unsere Technologien
Medizinprodukte-Design und -Entwicklung für Produkte der Klassen II und III
Vernetzte Diabetesversorgung
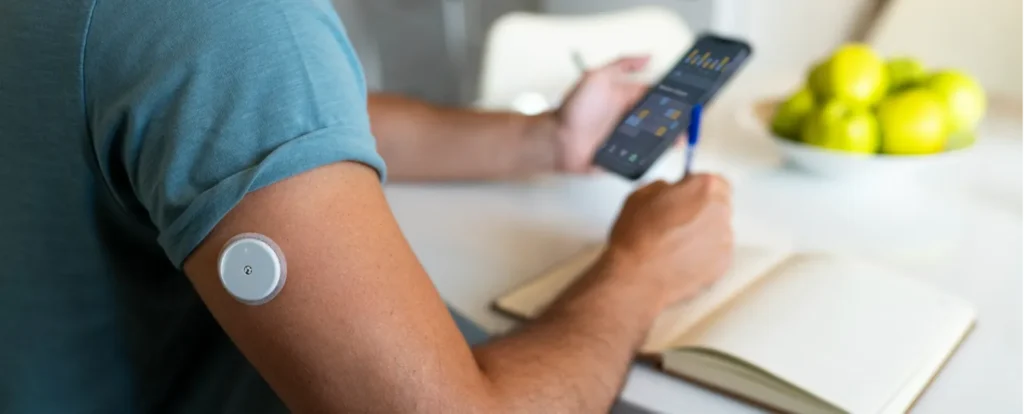
Kontinuierliche Glukosemessgeräte (CGMs), Insulinpumpen und Patch-Pumpen, intelligente Insulinpens, Closed-Loop-Systeme (künstliche Bauchspeicheldrüsen), Bluetooth-fähige Blutzuckermessgeräte.
Wearables
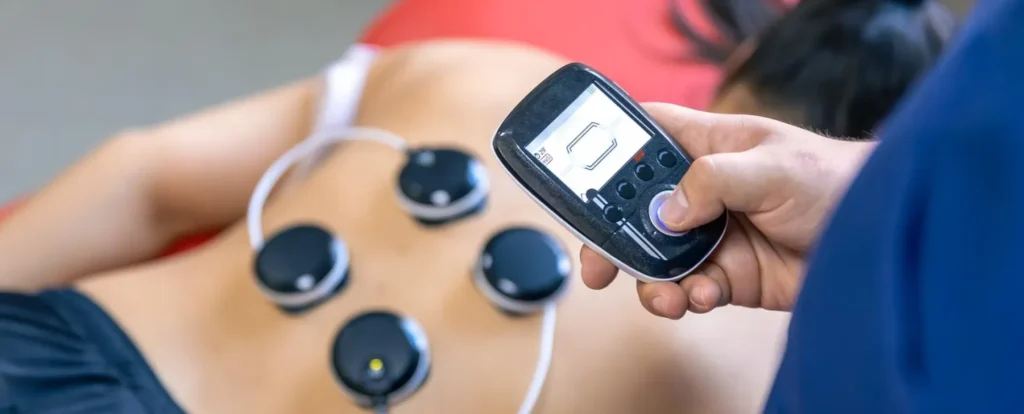
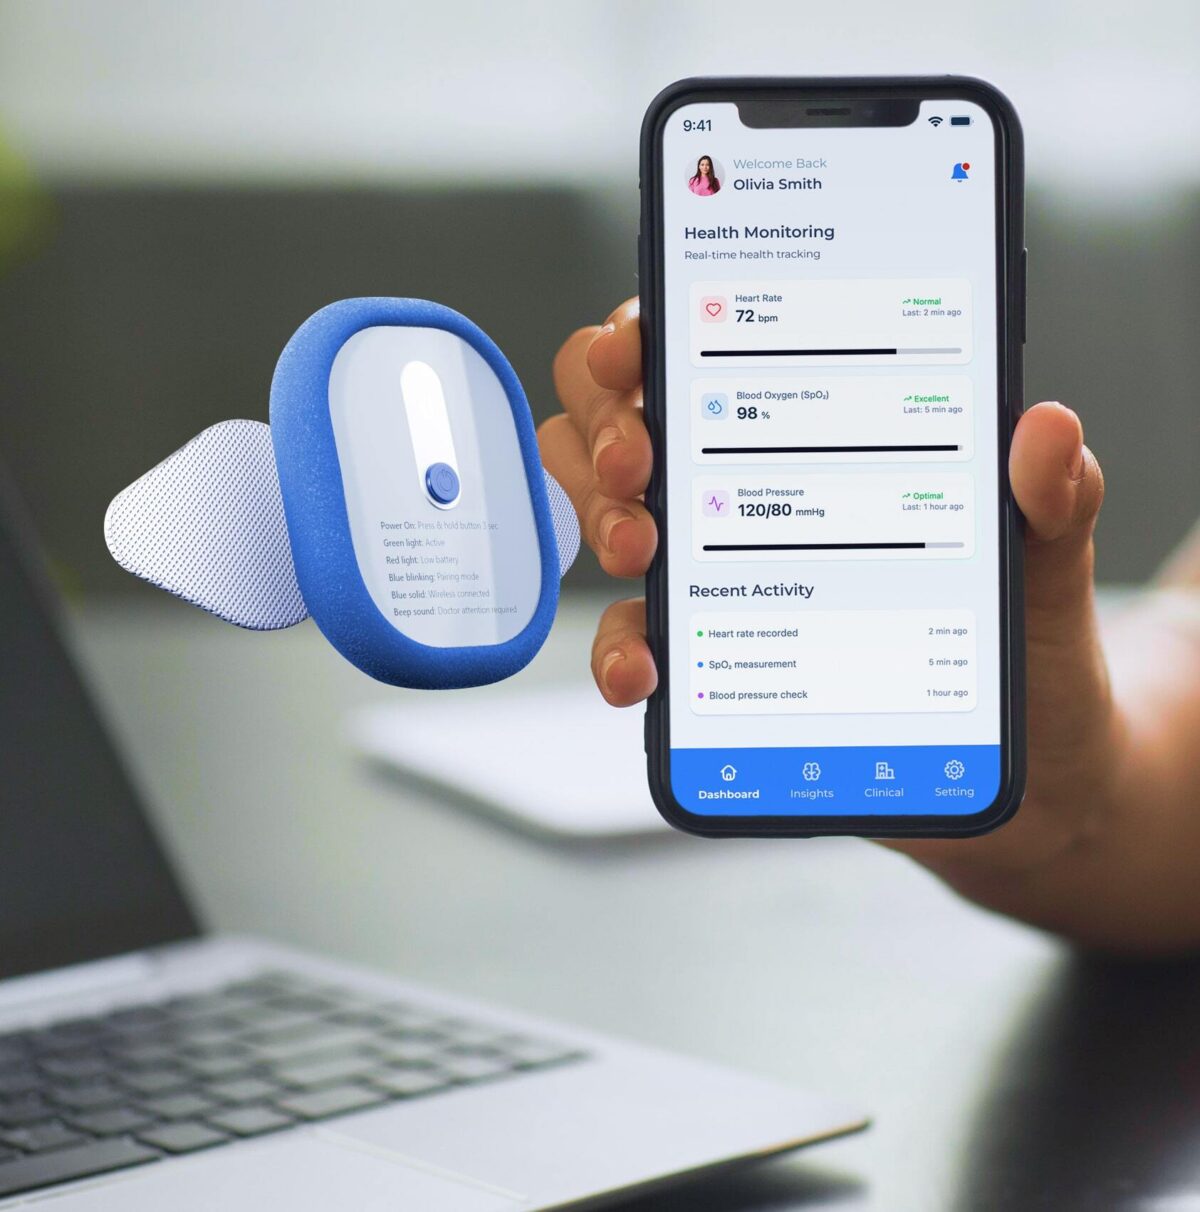
Intelligente Pflaster zur Überwachung von Vitalwerten und für die Verabreichung von Medikamenten, vernetzte Gesundheits- und Fitness-Tracker, Multisensor-Aktivitätsmonitore für den klinischen Einsatz, EKG-fähige Wearables und Biosensoren.
Herzüberwachung
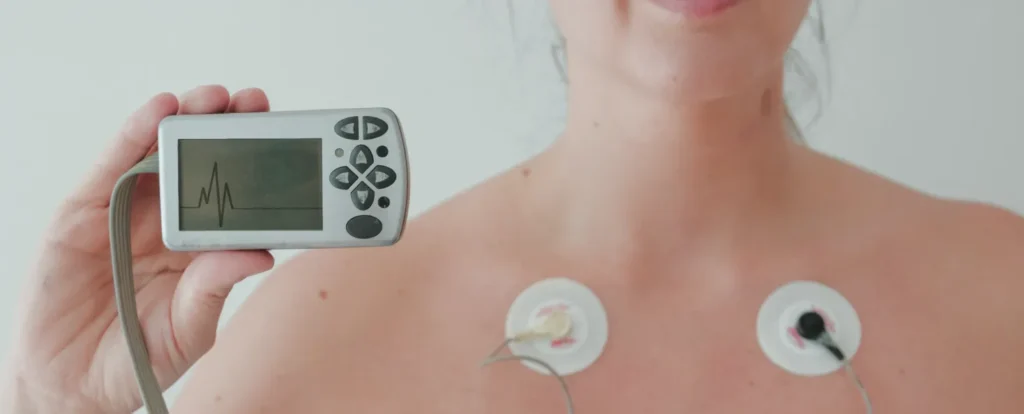
Ambulatorische Herztelemetriegeräte, implantierbare Herzmonitore (ICMs), intelligente Holter-Monitore.
Atemgeräte
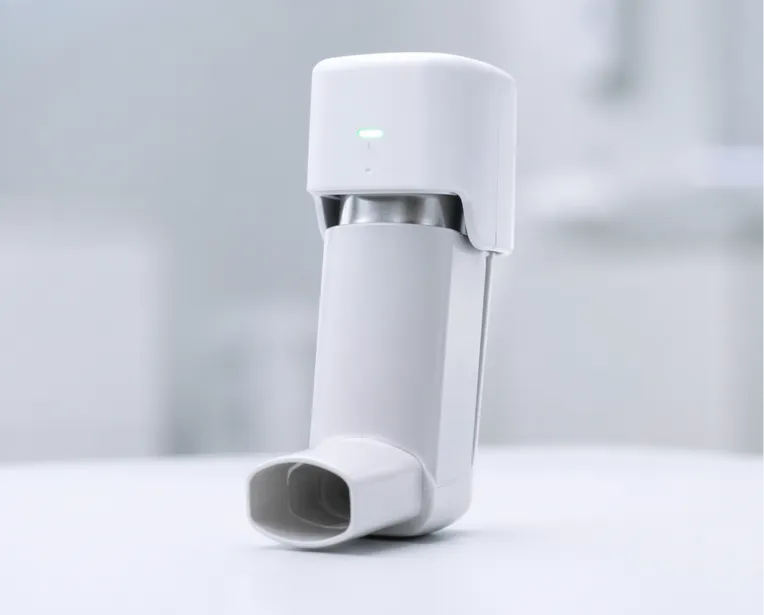
Intelligente Inhaler mit Therapietreue-Tracking, vernetzte CPAP/BiPAP-Geräte, Vernebler mit cloudbasiertem Datenlogging, tragbare Spirometer.
Diagnosegeräte
Point-of-Care-Testing-Geräte (POCT), intelligente Stethoskope und Otoskope, vernetzte Thermometer, Oximeter und Vitalparameter-Monitore.
Therapeutische und Neuromodulationsgeräte
Implantierbare Neurostimulatoren (Rückenmark, Vagusnerv), transkutane elektrische Nervenstimulation-Geräte (TENS), intelligente orthopädische Orthesen mit Sensor-Feedback.
Infusions- und Medikamentenverabreichungsgeräte
Intelligente Infusionspumpen (Spritzen-, Volumen-, Elastomerpumpen), implantierbare Infusionssysteme, elektronische Autoinjektoren, vernetzte am Körper getragene Injektoren.
Hörgeräte und Audiologiegeräte
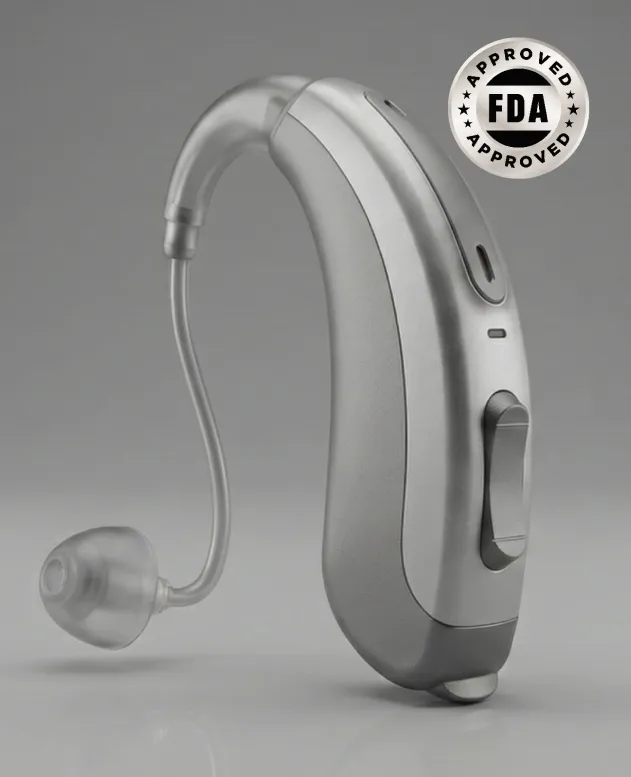
Behind-the-ear (BTE)- und OTC-Hörgeräte, appbasierte Hörgeräte-Anpassung, vernetzte Soundprozessoren und tragbare Audiometer.
Hubs und Gateways für die Fernüberwachung von Patienten
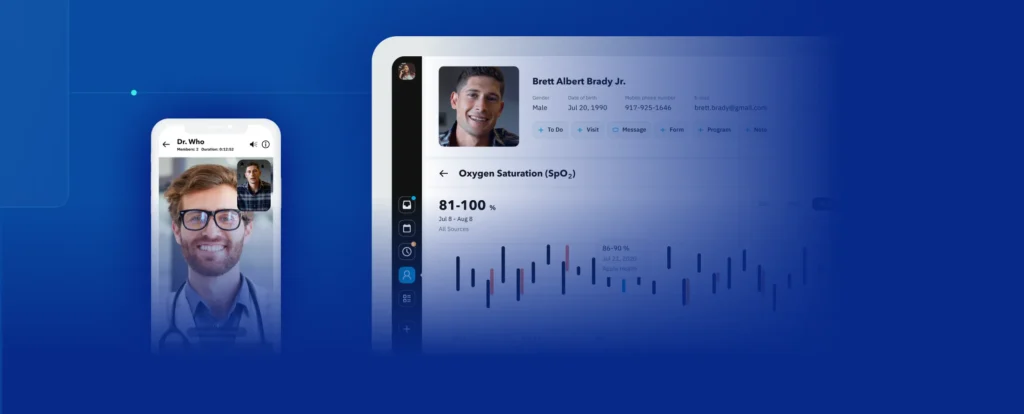
Cellular- und Wi-Fi-RPM-Hubs, Datenbrücken am Nachttisch, Heimüberwachungssysteme für mehrere Geräte sowie Datenbrücken zwischen Geräten und EHR.
Medizinisches Alarmsystem & Sturzerkennung
Persönliche Notfall-Warnsysteme (PERS) – Anhänger und Armbänder, Wearables zur Erkennung von Herunterfallen, Panikknöpfe mit Ortung, Betreuerwarnsysteme.
Schlaf- und Neurologie-Geräte
Geräte zur Überwachung der Schlafapnoe (HSAT), EEG-Kopfbänder und -patches, Wearables zur Erkennung von epileptischen Anfalls, Sensoren zur Überwachung von Tremoren.
Frauen- und Müttergesundheit
Tragebare Fetal- und Müttermonitor, angeschlossene Brustpumpen, Fruchtbarkeit- und Ovulationstracker, Beckenboden-Trainingsgeräte mit Biofeedback.
Rehabilitation und Mobilität
Smartes orthopädisches Bandage mit Sensorfeedback, sensorbasierte Prothesen, Fußanalyse-Einlagen, Heimrehabilitation-Systeme mit Bewegungserfassung.
Medikamentenmanagement
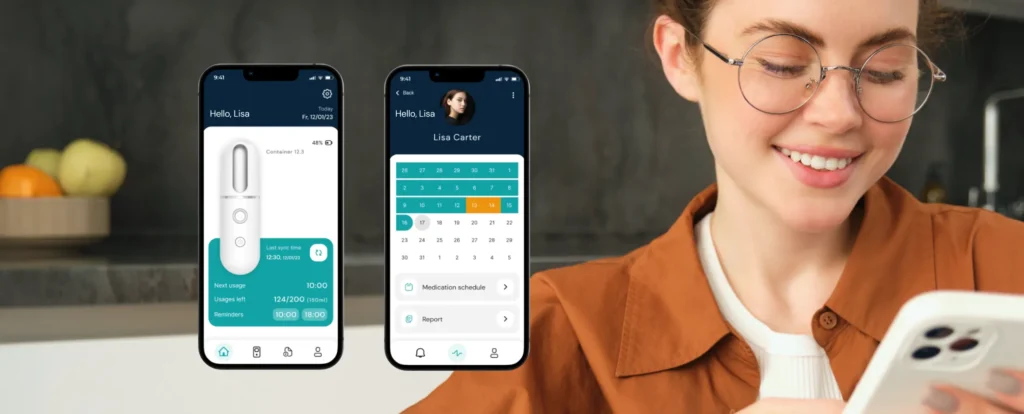
Smart Pill Dispenser, angeschlossene Pillenfässer und Blisterverpackungen, Zusatzsensoren für Injektoren und Hubs zur Überwachung der Einnahmeerfolge.
Krankenhaus- und klinische Geräte
Verbundene Nachttisch- und Patientensicherungen, intelligente Bett-Sensoren, RTLS-Tags für Geräte und Personal sowie die Vernetzung der Geräteflotte.
Wollen Sie solche Ergebnisse?
Erzählen Sie uns von Ihrem Projekt.
Von uns unterstützte Zulassungsverfahren

510(k)-Prüfverfahren vor der Markteinführung
Der häufigste Weg für Medizinprodukte der Klasse II. Wir erstellen Ihren Vergleich mit dem Referenzprodukt (Predicate Device), die Leistungsdaten und das vollständige 510(k)-Einreichungspaket, damit die Prüfung reibungslos verläuft.
De-Novo-Klassifizierung
Für neuartige Medizinprodukte mit niedrigem bis mäßigem Risiko, für die es kein gültiges Vergleichsprodukt gibt. Wir leiten Sie durch den De-Novo-Antragsprozess, einschließlich der Nutzen-Risiko-Bewertung und der vorgeschlagenen besonderen Kontrollen.
PMA (Zulassung vor der Markteinführung)
Erforderlich für Produkte der Klasse III mit hohem Risiko. Wir unterstützen das Design klinischer Studien, erstellen den PMA-Antrag und koordinieren uns während des gesamten Prüfungszyklus mit der FDA.
EU-MDR und CE-Kennzeichnung
Wir erstellen technische Dokumentationen gemäß der EU-MDR 2017/745, koordinieren die Zusammenarbeit mit benannten Stellen und unterstützen die CE-Kennzeichnung für den Marktzugang in Europa.
MDSAP
Für Unternehmen, die in mehreren Märkten vertreiben, stimmen wir Ihr QMS auf die MDSAP-Anforderungen ab und decken die USA, Kanada, Brasilien, Australien und Japan in einem einzigen Audit-Framework ab.
Haben Sie Probleme mit den FDA- und ISO-Anforderungen?
Holen Sie sich unseren Leitfaden zur ISO 13485- und FDA-Conformity für eine schnellere Entwicklung von Medizinprodukten und vermeiden Sie die häufigsten Fehler, die die Produktzertifizierung verzögern. Enthält eine detaillierte Roadmap und Profi-Tipps.
Unser Entwicklungsprozess für Medizinprodukte
Entdeckung & Planung
In der ersten Phase führen wir eine Machbarkeitsstudie und Konzeptentwicklung durch, um Ihnen einen klaren Fahrplan zu geben, der Ihre Ziele widerspiegelt und die regulatorischen Anforderungen erfüllt.
Architektur & Prototyping
Aufbauend auf diesem Plan liefern unsere Ingenieure frühe Prototypen und Systemdesigns, damit Sie sehen können, wie das Produkt vor der vollständigen Entwicklung funktionieren wird.
Entwicklung in Iterationen
Sobald das Fundament gelegt ist, werden Sie durch iteratives Design in kurzen Zyklen stetige Fortschritte sehen, wobei in jedem Schritt funktionierende Funktionen geliefert und verfeinert werden.
Prüfung & Konformität
Begleitend zum Produktentwicklungsprozess umfasst jede Phase gründliche Tests und Dokumentationen, die Ihnen zuverlässige Ergebnisse und die Einhaltung der FDA-, MDR- und ISO-Normen garantieren.
Markteinführung & Zertifizierung
Mit einem vollständig getesteten Produkt in der Hand bringt unsere Erfahrung mit globalen Zulassungen Ihr Medizinprodukt perfekt vorbereitet, dokumentiert und bis zur Genehmigung unterstützt auf den Markt.
Kundendienst nach dem Inverkehrbringen
Nach der Markteinführung und Kommerzialisierung können Sie sich auf laufende Updates, Überwachung und Wartung verlassen, um Ihr Gerät sicher und konform zu halten.
Technologien, mit denen wir arbeiten
Rust
C
C++
Kotlin
Bootloader
Linux-Kernel
AWS IoT
Arduino
ESP32
STM32
NRF52
Zephyr
LoRaWAN
MQTT
MISRA C
Yocto
CMSIS
Bereit anzufangen?
Vereinbaren Sie einen Anruf mit unserem Team für Medizintechnik.
Warum Sie Yalantis als Ihr Designunternehmen für Medizinprodukte wählen sollten
Nachgewiesene Erfolgsbilanz
Als Unternehmen für die Entwicklung medizinischer Geräte mit mehr als 15 Jahren Erfahrung bieten wir Dienstleistungen für die Konstruktion medizinischer Geräte für Produkte der Klassen II und III an. Wir übernehmen komplexe Sicherheitsanforderungen, bei denen ein Ausfall keine Option ist, und agieren als langfristiger Entwicklungspartner und nicht als Anbieter.
Pionierhafte Rust-Expertise für Medizinprodukte
Beseitigen Sie Speicher-Schwachstellen in der Geräte-Firmware mit Rust. Wir garantieren 99,99% Betriebszeit und lösen Sicherheitsprobleme, die allgemeine Entwicklungsbüros nicht bewältigen können.
Schnelle Personalvermittlung für die Medizintechnik
Skalieren Sie Ihre FuE in 2–4 Wochen mit spezialisierten Medizintechnik-Ingenieuren. Unser Team bringt umfassendes Branchenwissen im Bereich Medizintechnik mit, das während des gesamten Produktlebenszyklus konstant bleibt.
Prüfungssichere Sicherheit und Compliance für Medizinprodukte
Ein ISO 13485-zertifizierter Partner passt die Gerätearchitektur an die IEC 62304- und FDA-Standards an, um Ihre Zertifizierung von Anfang an zu optimieren.
End-to-End-Medizinprodukt-Synergie
Wir überbrücken die Kluft zwischen Hardware und Cloud in jeder Phase der Entwicklung von Medizinprodukten und vereinen Low-Level-Firmware, Sensordaten und mobile Apps zu einem nahtlos vernetzten System.
Entwickelt für die Wirtschaftlichkeit von Medizinprodukten
Maximieren Sie Ihre Margen durch die Optimierung der Geräte-Stücklistenkosten (BOM) und Arbeitsabläufe. Wir stellen sicher, dass sich Ihr Produkt vom Prototypen bis zur Serienreife wirtschaftlich rechnet.
Standards und Vorschriften, auf die wir Ihr Gerät ausrichten
Compliance ist Teil der Engineeringarbeit bereits im ersten Sprint. Dies sind die Vorschriften und Normen, die wir für Ihr Gerät entwerfen, dokumentieren und testen, sodass die von Ihrem FDA-Beurteilern oder Notifizierungsstelle erwarteten Beweise mit dem Produkt wachsen.
Unsere Zertifizierungen
ISO 13485
Qualitätsmanagement für medizinische Geräte,
Jährlich erneut geprüft
ISO 27001
Informationssicherheitsmanagement,
Jährlich erneut geprüft
ISO 9001
Qualitätsmanagement,
für das gesamte Unternehmen
Standards und Zertifizierungen, die wir befolgen
FDA 21 CFR 820 (QMSR)
FDA-Regel für das Qualitätsmanagementsystem f
oder Herstellern von Geräten, die sich an die ISO 13485-Norm anpassen.

EU-MDR 2017/745
EU-Regelung für den Marktzugang
und der Sicherheit medizinischer Geräte.

EU IVDR 2017/746
EU-Verordnung für die In-vitro-Fertilisation
Diagnosegeräte, die die Funktion von MDR ergänzen.
UK MDR 2002 / UKCA
UK-Konformitätskennzeichnung für
Medizintechnische Geräte auf dem britischen Markt.
ISO 14971
Risikomanagement in allen Bereichen
Der Lebenszyklus eines Medizinprodukts.
IEC 62366-1
Anwendung von Usability-Engineering
für medizinische Geräte.
IEC 62304
Software-Lebenszyklus für Medizinprodukte
Software und Firmware.
IEC 82304-1
Produkt-Sicherheit für die eigenständige Gesundheitsversorgung
Software und Begleit-Apps.
FDA 21 CFR Part 11
FDA-Regelungen für elektronische Geräte
Aufzeichnungen und elektronische Unterschriften.
IEC 60601-1
Grundlegende Sicherheit und wesentliche Leistungsmerkmale
von medizinischen elektrischen Geräten.
IEC 60601-1-2
EMC-Anforderungen für Medizinprodukte
elektrische Geräte.
IEC 60529 (IP-Ratings)
Schutz vor Staub und Wasser.
FCC-Teil 15
US-Regeln für Emissionen aus
Funkgeräte und digitale Geräte.
EU-REGD 2014/53/EU
EU-Regeln für Geräte mit
Bluetooth-, Wi-Fi- oder Mobilfunkradionen.
RoHS
EU-Beschränkung gefährlicher Stoffe
Stoffe in elektronischen Geräten.
IEC 81001-5-1
Sicherheitsmaßnahmen in ganz
Der Lebenszyklus der Gesundheitssoftware.
Cybersecurity vor dem Markteintritt (Abschnitt 524B der FDA)
Pflichtige Sicherheitsmaßnahmen der FDA im Bereich Cybersicherheit
für vernetzte Geräte, einschließlich SBOM.
HIPAA / HITECH
US-Regeln zur Schutzbestimmung
geschützte Gesundheitsinformationen (PHI).
DSGVO und UK DPA 2018
EU- und britische Vorschriften für die Verarbeitung
Persönliche und Gesundheitsdaten.
HL7 / FHIR
Standards für den Austausch
Klinische Daten zu EHR-Systemen.
IPC-A-610 (Klasse 2/3)
Akzeptanz elektronischer
Baugruppen für hochzuverlässige Geräte.
IEC 61508
Industrielle Funktionssicherheit.
IEC 60601-1
IEC 62304
ISO 14971
IEC 60601-1-2
CE-Kennzeichnung gemäß MDR/IVDR
Was unsere Kunden sagen
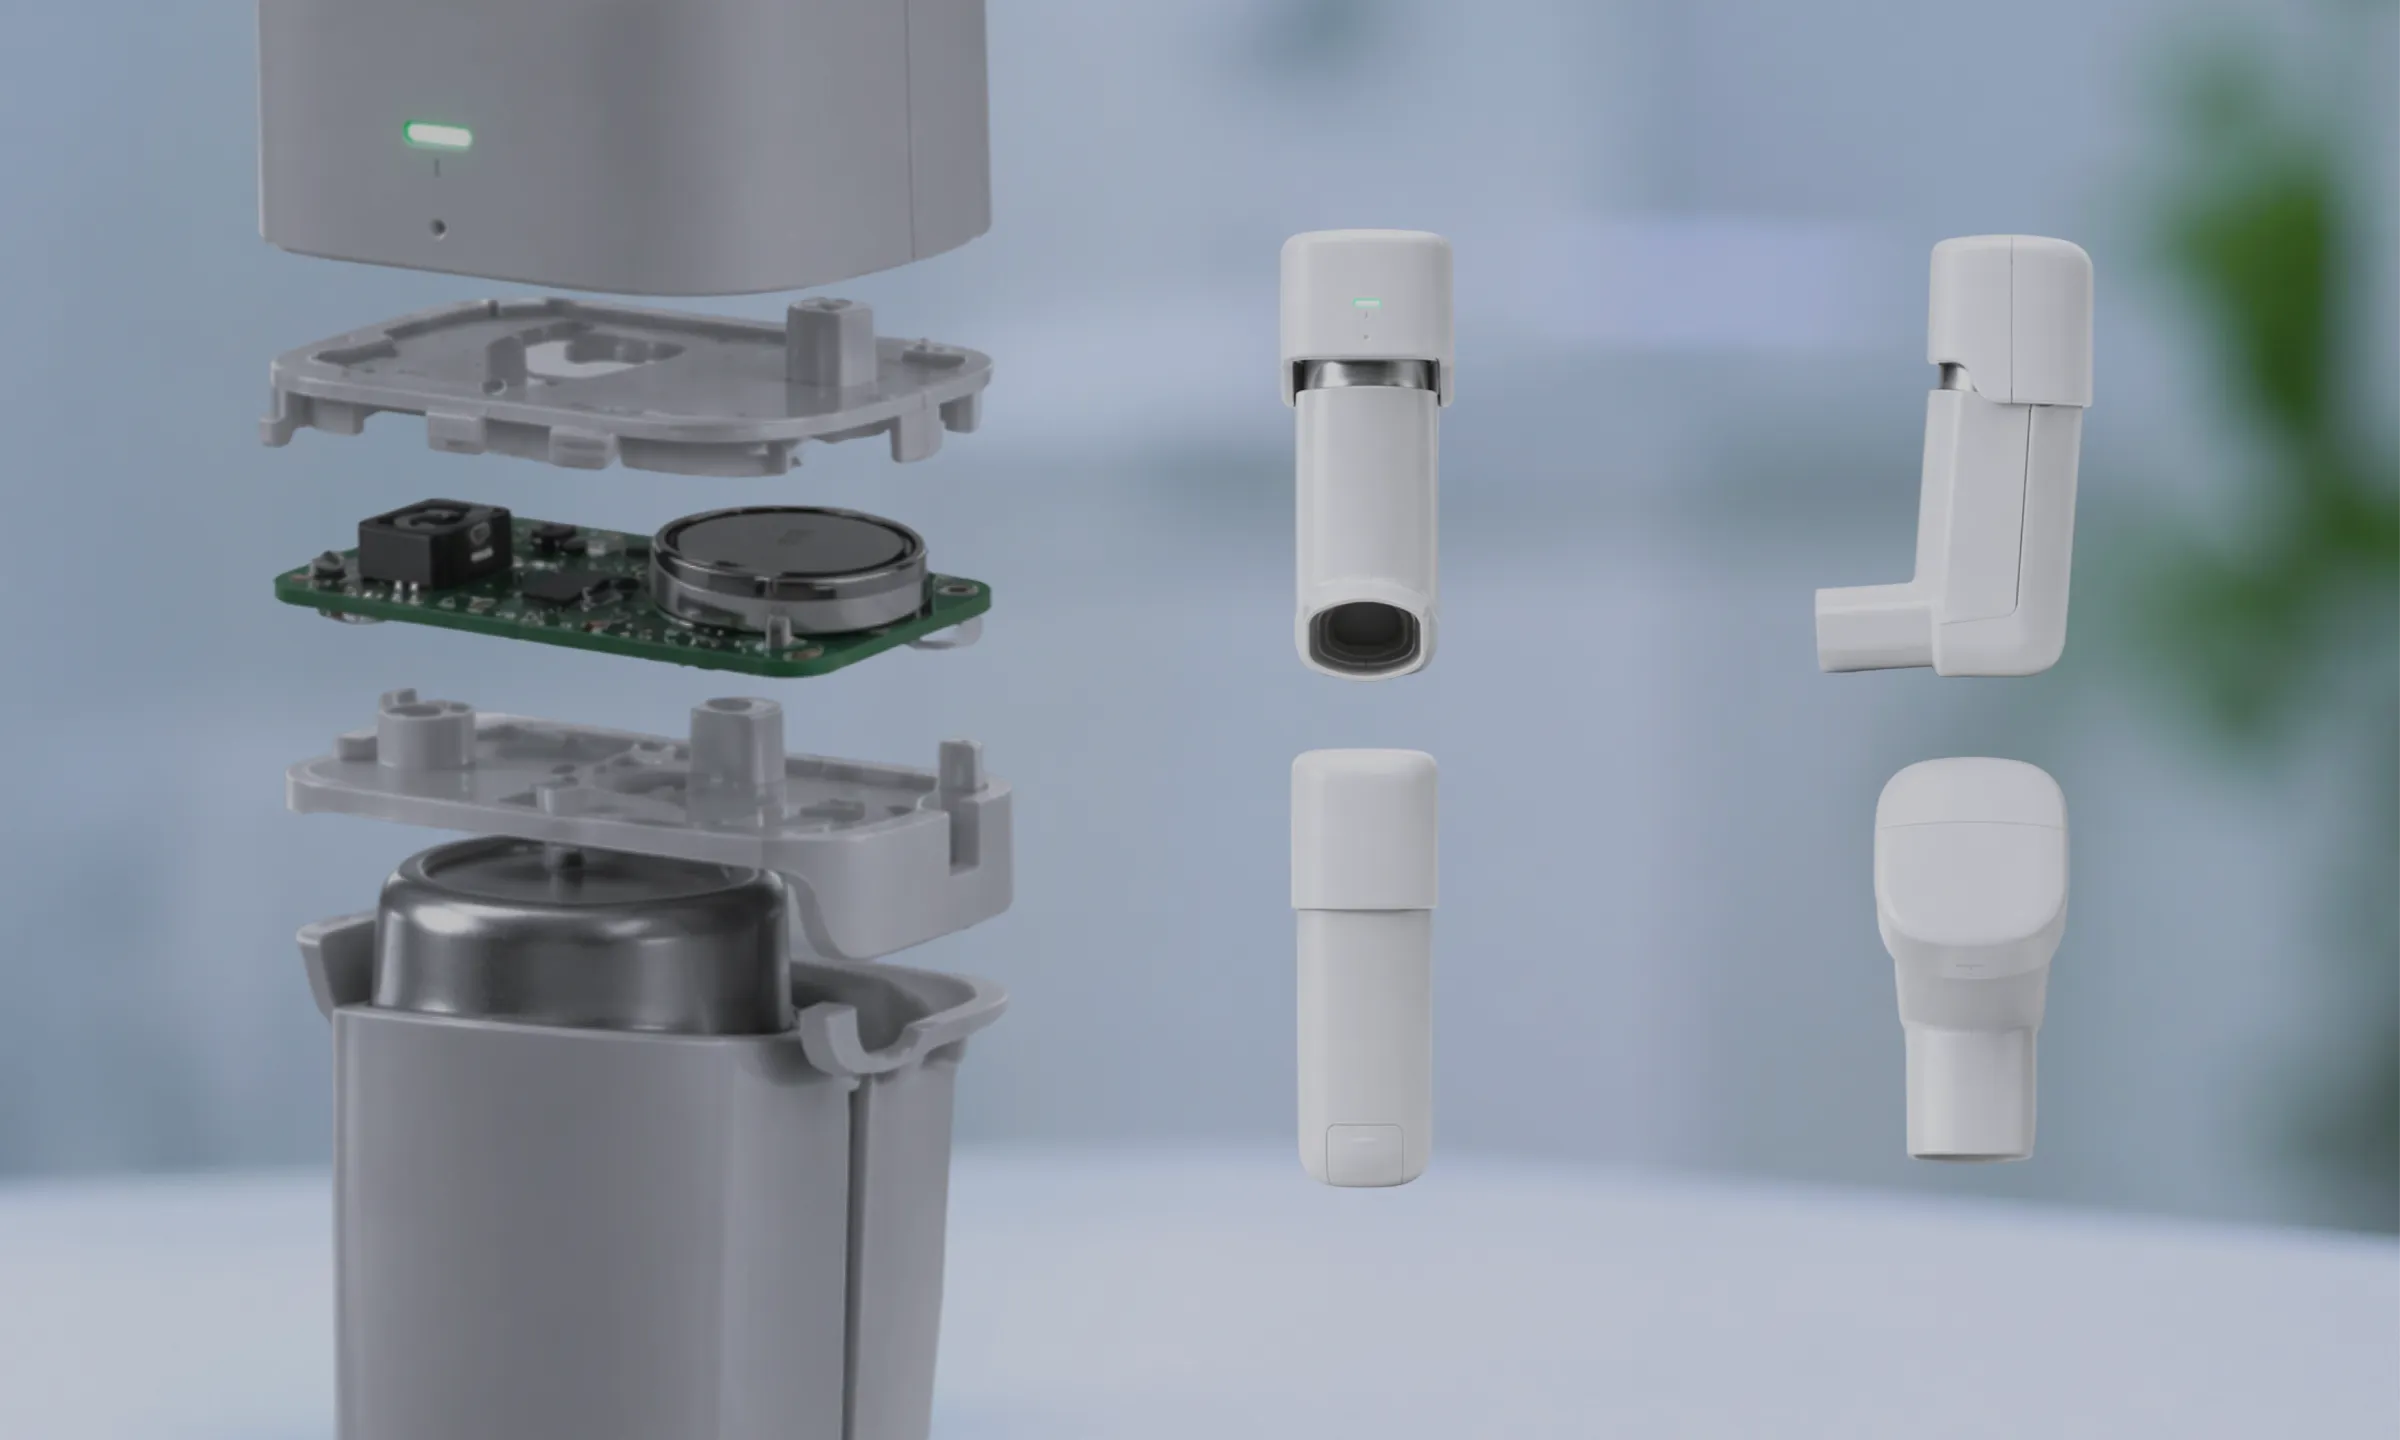
Erkenntnisse aus der Entwicklung von Medizinprodukten
Artikel
Entwicklung medizinischer Geräte: Die 6 Phasen vom Konzept bis zum Markt
Erfahren Sie mehr über die sechs Phasen der Entwicklung medizinischer Geräte und erfahren Sie, warum die ersten Wochen den größten Teil Ihrer Arbeit bestimmen.
Artikel
mHealth-Strategie im Jahr 2026: Wie man eine Patienten-Engagement-App in ein SaMD-Produkt verwandelt
Wenn Ihre Patienten-App keine Ergebnisse liefert, wird sie weder bezahlt noch genutzt. So machen Sie daraus ein reguliertes, umsatzgenerierendes SaMD-Produkt.
Artikel
Ein Leitfaden zu IEC 62304 und ISO 13485 für eingebettete Medizingätesoftware
Wenn Sie darauf vorbereitet sind, ein eingebettetes Medizingerät zu skalieren, schlüsselt dieser Leitfaden auf, wie sich IEC 62304 und ISO 13485 in Ihren Arbeitsablauf einfügen und was Sie benötigen, um beim Wachstum konform zu bleiben.
FAQ
-
Bieten Sie Hardware-Design und Leiterplattenentwicklung (PCB-Engineering) an oder nur Software?
Wir machen beides. Unsere Entwicklungsdienstleistungen für Medizinprodukte decken den gesamten Bereich ab – vom Platinendesign und Gehäusebau bis hin zu Firmware, eingebetteter Software und Cloud-Plattformen. Dieses Leistungsspektrum bedeutet, dass ein einziges Team Hardware und Software gemeinsam betreut, sodass bei der Übergabe zwischen verschiedenen Anbietern nichts verloren geht.
-
Entwickeln Sie Software als Medizinprodukt (SaMD)?
Genau das machen wir! Wir bieten Software-Engineering für Medizinprodukte für SaMD-Produkte an, von Risikoanalyse und UI-Design bis hin zu Cloud-Konnektivität und Compliance.
-
Welche Zertifizierungen und Standards befolgt Yalantis für die Entwicklung von Medizinprodukten?
Wir betreiben ein Qualitätsmanagementsystem nach ISO 13485 und sind außerdem ISO 9001- und ISO/IEC 27001-zertifiziert. Bei Projekten entwerfen und dokumentieren wir Geräte entsprechend den Anforderungen der FDA 21 CFR 820 (QMSR), der EU-MDR und der IVDR, der ISO 14971 für das Risikomanagement, der IEC 62304 für den Software-Lebenszyklus, der IEC 62366-1 für Usability, der IEC 60601-1 und der IEC 60601-1-2 für elektrische Sicherheit und EMV sowie der IEC 81001-5-1 plus den cybersecurity-bezogenen Anforderungen der FDA für vernetzte Geräte vor dem Markteintritt.
-
Welche Teile des Geräts baut Yalantis?
Wir entwickeln die gesamte Anlage – mit Ausnahme der Serienfertigung: Hardware, Firmware, Software und Cloud sowie die Dokumentation, die beweist, dass sie sicher ist. Sie können uns für die gesamte Anlage oder für eine einzelne Funktion beauftragen:
- Hardware: Industriedesign und Gehäusebau, Elektronik- und Leiterplatten-Design, Bauteilauswahl, Prototyping, Hardware-Dokumentation
- Firmware: Embedded-Software in Rust und C/C++, BSP und Treiber, RTOS, BLE-/Wi-Fi-Verbindung, sichere Boot-Funktion und OTA-Updates
- Software: Begleit-Mobile-Apps, SaMD-Module, Patient- und Kliniker-Interfaces
- Cloud und Integrationen: Plattformen von Geräten zu Cloud-Infrastrukturen, Flottenmanagement, HL7-/FHIR-Integration mit EHRs
- AI: Gerätebasierte (TinyML)- und Cloud-Algorithmen, Validierung, PCCP
- Fertigung: Design für die Fertigung, Designübertragung an Ihren Vertragsproduzenten, Pilotversuche
Wir führen keine Serienproduktion durch (der Vertragsproduzent führt sie durch), keine formellen Zertifizierungstests (akkreditierte Labore führen diese durch) und wir fungieren nicht als rechtlicher Hersteller des Geräts.
-
Welche Dokumente überlässt Yalantis dem Kunden?
Alles, was wir produzieren, wird zu Ihrem Eigentum und wird in Ihre Design-Historie und technische Dokumentation aufgenommen. Eine typische Übergabe für ein Gerät der Klasse II umfasst Folgendes:
- Design und Anforderungen: Benutzerbedürfnisse, System- und Softwareanforderungen, Architektur und detaillierte Planung, Nachverfolgbarkeitsmatrix (Anforderungen ↔ Risiken ↔ Tests)
- Hardware: Schemata, PCB-Layout und Gerber-Dateien, BOM mit genehmigten Ersatzteilen, mechanische CAD-Daten und Zeichnungen
- Firmware und Software: Quellcode und Build-Anweisungen, IEC 62304-Dokumentationssatz (Entwicklungsplan, Sicherheitsklassifizierung, Verifizierungsprotokolle, Veröffentlichungshinweise), SOUP-Liste, SBOM
- Risiko und Benutzerfreundlichkeit: ISO 14971-Datei für das Risikomanagement, IEC 62366-1-Datei für die Usability-Engineering-Software
- Cybersicherheit: Bedrohungsmodell, Sicherheitsrisikoanalyse, Penetrationstestbericht, Vulnerability Management Plan
- Verifizierung und Validierung: Testprotokolle und Berichte, Ergebnisse der Vorab-Konformitätsprüfung
- Fertigung: Design-Transferpaket, End-of-Line-Testspezifikationen, DFM-Bericht
- Regulativ: Entwürfe von Abschnitten für Ihre 510(k)-Antragstellung, De Novo-Antragstellung oder PMA-Antragstellung (eSTAR) oder technische Dokumentation gemäß EU-MDR/IVDR
Dokumente folgen den Vorlagen Ihres eQMS oder unseren, falls Sie diese noch nicht haben.
-
Was umfasst das Qualitätsmanagementsystem (QMS) von Yalantis?
Unser Qualitätsmanagementsystem ist nach ISO 13485 zertifiziert und regelt die Art und Weise, wie wir Ihr Gerät entwerfen und entwickeln:
- Entwurf und Entwicklungplanung, Inputs, Outputs, Überprüfungen, Verifizierung, Validierung, Übertragung und Änderungen
- Risikomanagement (ISO 14971) und Software-Lebenszyklus-Prozesse (IEC 62304)
- Dokumenten- und Datensicherungssteuerung, Konfigurationsmanagement
- Kontrolle der Lieferanten und Subunternehmer (Komponenten, PCB-Montage, Testlabore)
- Ingenieurbildung und -kompetenz, interne Audits, Korrekturmaßnahmen und Präventivmaßnahmen (CAPA)
Unser QMS ersetzt nicht Ihren. Als rechtlicher Hersteller benötigen Sie Ihren eigenen QMS für Produktion, Kennzeichnung, Beschwerdemanagement, Nachverfolgung nach Markteinführung und Überwachung. Wir arbeiten als Ihr zertifizierter Designlieferant gemäß einer Qualitätsvereinbarung entweder innerhalb unseres QMS oder in Ihrem eigenen internen Verfahren. Die Projektdaten werden gemäß unserem ISO/IEC 27001-zertifizierten Informationssicherheitsmanagement-System geschützt.
-
Wer ist für was verantwortlich: der Hersteller, der regulatorische Berater, das Labor oder die Zertifizierungsstelle?
Als Hersteller tragen Sie die rechtliche Verantwortung für das Gerät. Jede der anderen Parteien übernimmt einen Teil der Arbeit:
- Hersteller (Sie): Zweck der Verwendung und Angaben, endgültige Klassifizierung, Ihr eigenes QMS, Konformitätserklärung, Einreichung bei der FDA oder einer Notifizierten Stelle, Registrierung (FDA-Zulassung, EUDAMED), Person, die für die Einhaltung der Vorschriften verantwortlich ist (PRRC, EU), klinische Evaluation, Kennzeichnung, Nachverfolgung und Aufsicht nach Markteinführung.
- Yalantis: Entwurf des Geräts sowie die Unterlagen, die Sie unterschreiben und einreichen: Konstruktionsunterlagen, Risiko- und Usability-Dateien, Überprüfung und Validierung, Dokumentation zur Cybersicherheit und Eingaben zur Einreichung. Wir beantworten gemeinsam mit Ihnen technische Fragen und Mängelberichte.
- Regulierungsberater: Abschluss der regulatorischen Strategie, Auswahl des geeigneten Weges und der entsprechenden Voraussetzungen, Vorab-Einreichung bei der FDA, Bericht über die klinische Evaluierung, Zusammenstellung der Einreichung und Beauftragung eines US-Agenten oder eines EU-Autorisierten Vertreters, falls Sie außerhalb dieses Marktes ansässig sind. Unsere regulatorischen Spezialisten können sowohl Strategien und Dokumentation betreuen als auch gemeinsam mit Ihrem Berater arbeiten. [BESTÄTIGEN SIE, was bereits intern vorhanden ist]
- Akreditierter Testlabor: Formale Tests und Berichte zur elektrischen Sicherheit (IEC 60601-1), EMV (IEC 60601-1-2), Funktechnik (FCC, RED), Biokompatibilität und IP-Schutz sowie CB-Testberichte. Wir erstellen den Testplan, führen Vorab-Compliance-Tests durch, unterstützen das Labor und beheben die Feststellungen.
- Zertifizierungsstelle oder Regulierungsbehörde: In der EU überprüft eine Notifizierte Stelle Ihr QMS und Ihre technische Dokumentation und erteilt das CE-Zertifikat. In den USA überprüft die FDA das Gerät und entscheidet über die Zulassung oder genehmigt es. In Großbritannien übernimmt eine britische Zulassungsgenehmigungsstelle die Aufgaben im Rahmen von UKCA. MDSAP-Audits werden von MDSAP-Auditorien durchgeführt. Keine dieser Stellen berät oder entwirft.
-
Können Sie bei der FDA- oder MDR-Konformität für Medizinproduktesoftware unterstützen?
Ja. Wir bieten Software-Design für Medizinprodukte im Einklang mit den FDA- und MDR-Vorschriften sowie den Normen ISO 13485 und IEC 62304 an, um reibungslose Zulassungen und sichere Markteinführungen zu unterstützen. Das gilt gleichermaßen für die Softwareentwicklung für Medizinprodukte.
-
Unterstützen Sie nicht nur die FDA, sondern auch die EU-MDR-Konformität und CE-Kennzeichnung?
Ja. Wir erstellen technische Dokumentationen gemäß EU-MDR 2017/745, unterstützen Audits durch benannte Stellen und helfen bei der CE-Kennzeichnung für den Marktzugang in Europa. Wir betreuen auch Strategien für mehrere Märkte durch MDSAP, das die USA, Kanada, Brasilien, Australien und Japan abdeckt.
-
Was ist der Unterschied zwischen Medizinprodukte der Klasse II und der Klasse III?
Klasse II umfasst Geräte mit mittlerem Risiko wie Infusionspumpen und elektrische Rollstühle. Klasse III ist für Hochrisikoprodukte wie implantierbare Herzschrittmacher bestimmt. Für Klasse II folgen wir typischerweise dem 510(k)-Verfahren mit einem Zeitrahmen von 12 bis 24 Monaten. Klasse III erfordert eine PMA-Zulassung mit klinischen Nachweisen und dauert in der Regel 3 bis 7 Jahre. Unsere Design-Kontrollen und Tests skalieren mit den regulatorischen Anforderungen der jeweiligen Klasse.
-
Wie lange dauert die Entwicklung eines Medizinprodukts der Klasse II oder III?
Für die meisten Medizinprodukte der Klasse II, die das 510(k)-Verfahren durchlaufen, können Sie von 12 bis 24 Monaten von der Konzeption bis zur Zulassung ausgehen. Produkte der Klasse III, die eine PMA-Zulassung benötigen, dauern aufgrund von Anforderungen an klinische Studien und längerer FDA-Prüfungszyklen normalerweise 3 bis 7 Jahre. Wir arbeiten daran, diese Zeitpläne zu verkürzen, indem wir die Hardware- und Softwareentwicklung parallel durchführen und frühzeitig mit der Dokumentation beginnen.
-
Wie viel kostet die Entwicklung von Medizinprodukten und was beeinflusst den Zeitplan?
Die größten Faktoren sind die Geräteklasse, der regulatorische Weg und wie viel Vorarbeit bereits geleistet wurde. Klasse-II-Geräte mit einem eindeutigen 510(k)-Prädikat lassen sich im Allgemeinen schneller und kostengünstiger entwickeln, während PMA-pflichtige Produkte der Klasse III aufgrund klinischer Studien und verlängerter Prüfungszyklen deutlich mehr Zeit in Anspruch nehmen und höhere Kosten verursachen. Wir verkürzen die Entwicklungszeiten, indem wir Hardware, Firmware und Software parallel laufen lassen und ab dem ersten Sprint mit der regulatorischen Dokumentation beginnen. Da jedes Projekt anders ist, erhalten Sie am besten eine realistischere Einschätzung, wenn Sie mit unserem Team über Ihr spezifisches Gerät und Ihre regulatorische Situation sprechen.
-
Wie gehen Sie mit Integrationsproblemen bei bestehenden Gesundheitssystemen um?
Herausforderungen bei der Entwicklung von Medizinprodukt-Software entstehen oft durch mangelhafte Herstellerdokumentation oder die Integration mehrerer Geräte. Wir bewältigen dies, indem wir direkt mit den Herstellern zusammenarbeiten oder besser dokumentierte Alternativen vorschlagen. Bei Multi-Geräte-Setups führen wir Daten zusammen und normalisieren sie, um eine reibungslose Verarbeitung zu gewährleisten. Jedes Projekt ist einzigartig, daher können die Probleme variieren.
-
Können Sie Medizinprodukte in EHR- oder Krankenhaussysteme integrieren?
Wir können das. Yalantis ist ein Designunternehmen für Medizinprodukte, das auch Interoperabilitätsdienste für Medizinprodukte anbietet und die Integration mit EHRs, Krankenhausplattformen und HL7/FHIR-Standards unterstützt.
-
Wie stellen Sie die Interoperabilität vernetzter Medizinprodukte sicher?
Wir entwickeln Softwarelösungen für Medizinprodukte, die Daten über verschiedene Geräte hinweg standardisieren und synchronisieren, sodass der Datenaustausch reibungslos und konform erfolgt.
-
Bieten Sie Validierungs- und Verifizierungsservices für medizinische Software an?
Ja, wir tun dies im Rahmen unserer Dienstleistungen zur Entwicklung von Medizinproduktetransoftware. Wir führen strenge Verifizierungs- und Validierungstests (V&V) durch, um die Sicherheit, Zuverlässigkeit und Konformität der Software zu gewährleisten.
-
Welche Erfahrungen haben Sie mit der Interoperabilität im Gesundheitswesen und der Medizintechnik?
Wir haben Medizintechnik-Dienstleistungen für alle Klassen von FDA-zugelassenen Geräten erbracht und maßgeschneiderte Medizintechniklösungen von Grund auf entwickelt. Unser Team entwickelt Medizingätesoftware für Diagnostik, Fernüberwachung und das Management chronischer Krankheiten und bietet bei Bedarf Beratung und fortlaufendes Outsourcing. Dies macht uns zu einem langfristigen Partner für Gesundheitsunternehmen, die eine nahtlose Datenintegration und zuverlässige Ergebnisse benötigen.
Ähnliche Dienstleistungen
Lassen Sie uns einen Termin für ein Telefonat vereinbaren
Hinterlassen Sie Ihre Daten und ein paar Worte zum Projekt. Wir werden es prüfen und uns melden, um einen Termin zu vereinbaren.
Willkommen bei Yalantis. Bitte füllen Sie das Formular aus, wir melden uns dann bei Ihnen.
Vielen Dank, dass Sie uns kontaktiert haben.
Behalten Sie Ihren Posteingang im Auge. Wir melden uns in Kürze bei Ihnen.
In der Zwischenzeit können Sie unsere erfolgreichsten Fallstudien erkunden und lesen
Kundenfeedback zu Kupplung.